100 let von Willebrandovy choroby
Souhrn
Von Willebrandova choroba (vWD) je nejčastější vrozená krvácivá porucha, způsobená kvantitativním nebo kvalitativním deficitem von Willebrandova faktoru (vWF), který hraje klíčovou úlohu v primární hemostáze a stabilizaci koagulačního faktoru VIII. Klinické projevy jsou velmi variabilní, od asymptomatických forem až po závažná spontánní krvácení. Nejčastěji se manifestuje epistaxemi, krvácením z dásní, snadnou tvorbou hematomů, menoragiemi a prodlouženým krvácením po chirurgických či stomatologických výkonech. Diagnostika vychází z kombinace krvácivé a rodinné anamnézy a specializovaných laboratorních vyšetření hodnotících koncentraci a funkci vWF a koncentraci faktoru VIII. Interpretaci výsledků komplikuje skutečnost, že koncentrace vWF je ovlivňována řadou fyziologických i patologických faktorů. Současná klasifikace rozlišuje tři hlavní typy vrozené vWD a několik jejich podtypů. Léčba závisí na typu a závažnosti vWD a zahrnuje plazmatické koncentráty obsahující vWF a faktor VIII, rekombinantní koncentráty vWF, antifibrinolytika, případně desmopresin. Včasná diagnostika a správně vedená léčba významně snižují riziko krvácivých komplikací a zlepšují kvalitu života pacientů.
Klíčová slova: von Willebrandova choroba, primární hemostáza, krvácivá porucha
Summary
Von Willebrand disease (vWD) is the most common inherited bleeding disorder and results from either a quantitative or qualitative deficiency of von Willebrand factor (vWF), a key protein involved in primary hemostasis and stabilization of coagulation factor VIII. Clinical manifestations vary widely, ranging from asymptomatic individuals to patients with severe spontaneous bleeding. The most common symptoms include epistaxis, gingival bleeding, easy bruising, heavy menstrual bleeding, and prolonged bleeding following surgical or dental procedures. Diagnosis is based on the combination of bleeding history, family history, and specialized laboratory testing assessing vWF levels, functional activity, and factor VIII concentration. Interpretation of laboratory findings may be challenging because plasma vWF levels are influenced by various physiological and pathological conditions. Current classification distinguishes three major inherited forms of vWD and several subtypes. Treatment is tailored to disease severity, bleeding phenotype, and clinical setting, and may include plasma‑derived vWF/factor VIII concentrates, recombinant vWF, antifibrinolytic agents, or desmopressin. Early recognition and appropriate management are essential for reducing bleeding complications and improving patients‘ quality of life.
Key words: von Willebrand disease, primary hemostasis, bleeding disorder
Úvod
V roce 1926 popsal finsko‑švédský lékař Erik Adolf von Willebrand dosud neznámou dědičnou krvácivou chorobu, kterou označil jako „vrozenou parahemofilii“. Onemocnění identifikoval u pětileté dívky Hjördis Sundblomové z Ålandských ostrovů na základě krvácivých projevů a rozsáhlé genealogické analýzy její rodiny. Na rozdíl od již tehdy známé hemofilie si všiml, že choroba postihuje ženy stejně často jako muže. Tři ze sester dívky již dříve zemřely v důsledku tohoto onemocnění a o osm let později vykrvácela při své čtvrté menstruaci také samotná Hjördis. Objev bílkoviny, jejíž deficit je spojen s přítomností onemocnění a která byla později nazvána von Willebrandovým faktorem, se datuje do začátku 70. let 20. století.1
Von Willebrandova choroba představuje nejčastější vrozenou krvácivou poruchu. Je způsobena kvantitativním nebo kvalitativním deficitem von Willebrandova faktoru. Přestože laboratorně lze snížené hodnoty vWF prokázat u přibližně 0,6 až 1 % populace a genetické studie naznačují výskyt patogenních variant vWF až u více než 1 % jedinců, prevalence klinicky významné formy onemocnění se odhaduje přibližně na 1 případ na 1 000 až 10 000 obyvatel. Těžší formy této nemoci jsou podstatně vzácnější a vyskytují se zhruba u 1 ze 100 000 osob.2–4 Dědičnost onemocnění je autozomálně dominantní a recesivní, postiženi jsou tedy stejně často muži i ženy.
Fyziologie a patofyziologie
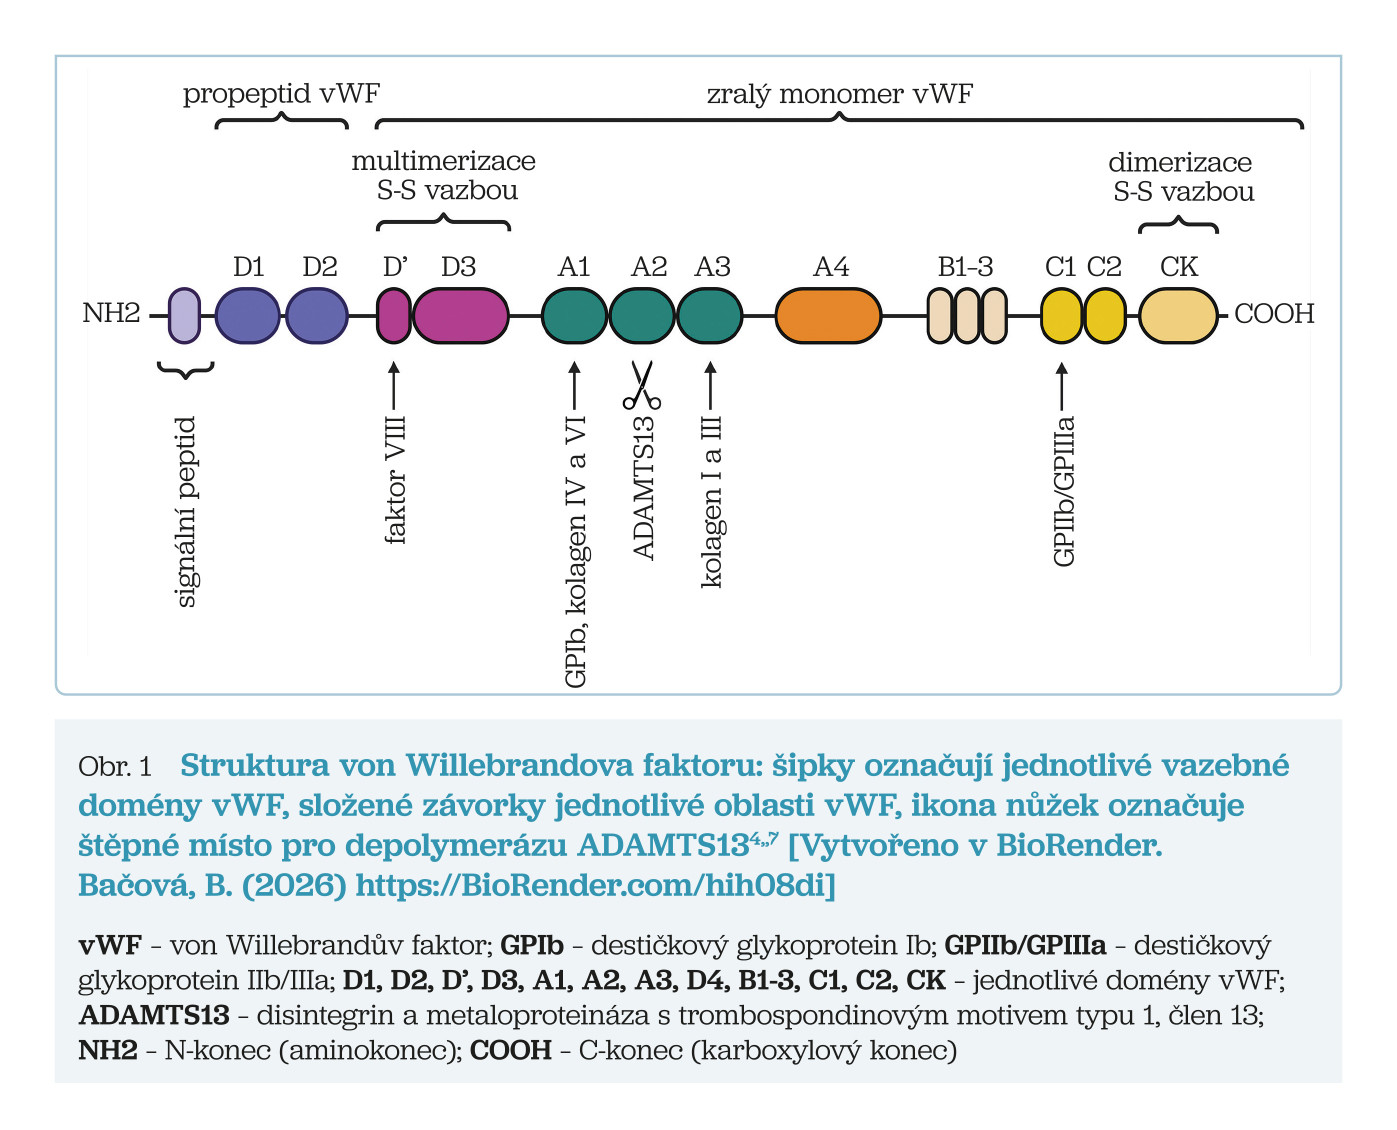 Von Willebrandův faktor je velký glykoprotein syntetizovaný v buňkách endotelu a megakaryocytech. Primární produkt translace genu VWF prochází četnými posttranslačními modifikacemi, jako jsou odštěpení signální peptidové sekvence, glykosylace, dimerizace a následná multimerizace, odštěpení propeptidu a tvorba vazebných míst pro koagulační faktor VIII (FVIII). Biologicky aktivní formou vWF jsou multimery vWF, které mohou obsahovat variabilní počet podjednotek (2–100 monomerů vWF), přičemž jednotlivé monomery nesou různé vazebné domény umožňující interakce s jinými molekulami (obr. 1). Von Willebrandův faktor je uskladněn ve Weibelových–Palladeových tělískách endotelu a v α‑granulech trombocytů, odkud je rychle uvolňován do cirkulace v případě cévního poškození. Ihned po sekreci do cévního řečiště jsou metaloproteinázou ADAMTS13 velké multimery vWF štěpeny na menší multimery. V případě nedostatku ADAMTS13 vede nadbytek velkých multimerů vWF ke spontánní agregaci trombocytů a následné tvorbě trombů v krevním řečišti. Toto je příčinou závažného život ohrožujícího onemocnění – trombotické trombocytopenické purpury (TTP).4–6
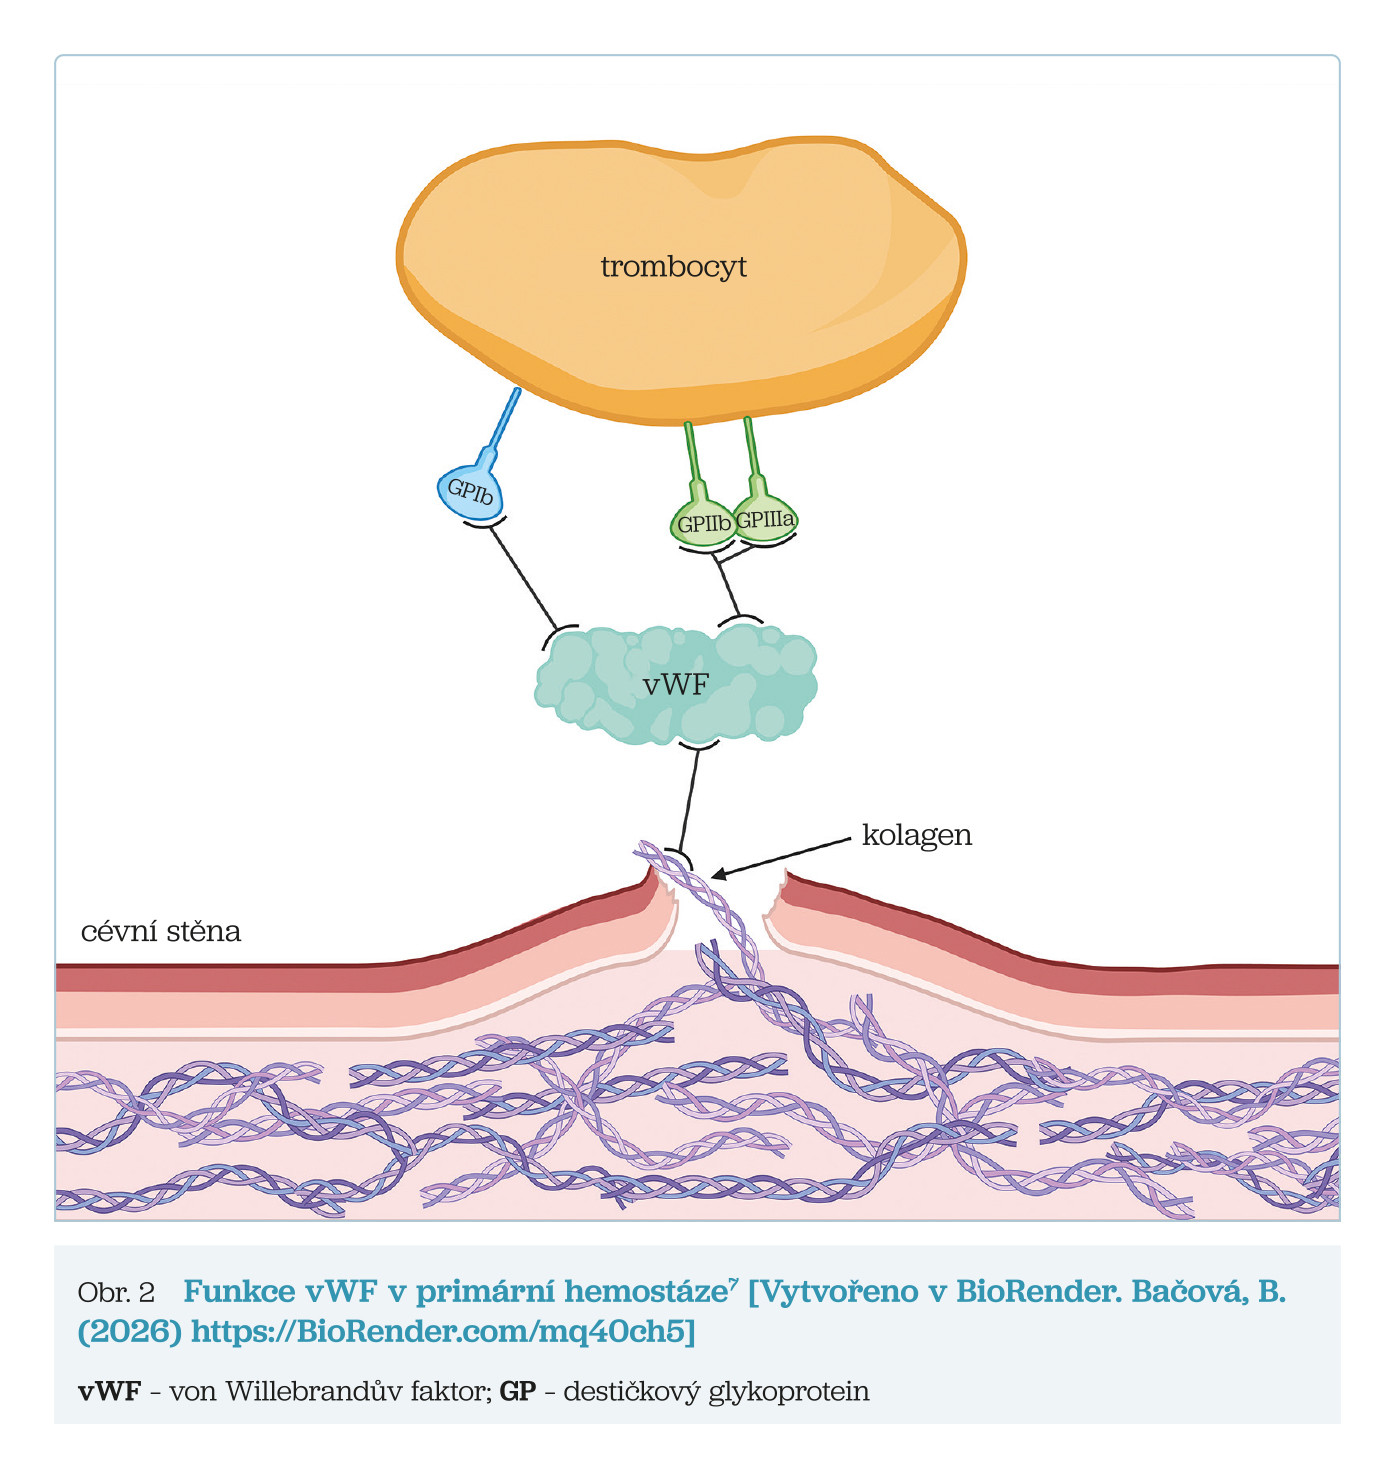 Von Willebrandův faktor plní v procesu hemostázy dvě základní funkce. Především má zásadní roli v tzv. primární hemostáze – funguje jako spojovací článek mezi poškozenou cévní stěnou a trombocyty. Váže se na obnažený kolagen v místě poranění a současně i na destičkový glykoprotein Ib (GPIb), čímž umožňuje adhezi trombocytů k poškozenému endotelu. Následně se také uplatňuje vazba na destičkový glykoprotein IIb/IIIa, která podporuje aktivaci a agregaci trombocytů (obr. 2). Tyto procesy vedou k tvorbě stabilní destičkové zátky. Druhou důležitou funkci má vWF během samotné koagulace, jelikož působí jako nosič FVIII, čímž ho chrání před proteolytickou degradací, prodlužuje jeho biologický poločas a zajišťuje jeho dostatečnou koncentraci v místě poškozené cévní stěny.5–7
Von Willebrandova choroba vzniká na podkladě kvantitativního nebo kvalitativního deficitu vWF. U kvantitativních forem je množství cirkulujícího vWF sníženo, zatímco u kvalitativních forem může být jeho koncentrace ve fyziologickém rozmezí nebo jen mírně snížená, nicméně vWF nefunguje správně. Důsledkem je porucha adheze i agregace trombocytů, a tedy porucha primární hemostázy. Současně může docházet i k sekundárnímu snížení koncentrace FVIII, zejména u těžších forem onemocnění, což dále zvyšuje tendenci ke krvácivým obtížím.8,9
Klasifikace von Willebrandovy choroby
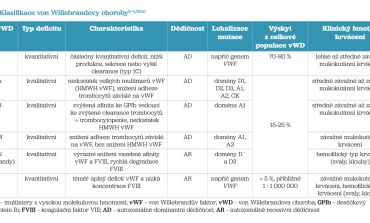 Von Willebrandova choroba se dělí na tři základní typy. Typ 1 je částečný kvantitativní deficit vWF. Jedná se o nejčastější typ (cca 70 % případů) a většinou také nejméně klinicky závažný. Typ 3 znamená kompletní kvantitativní deficit vWF. Jde o nejtěžší typ onemocnění, ale naštěstí také nejméně častý (cca 5 % pacientů). Typ 2 vWD (asi 25 % případů) zahrnuje skupinu funkčních – kvalitativních deficitů vWF (tzv. subtyp 2A, 2B, 2N, 2M), jejichž klinický obraz je zpravidla závažnější než u typu 1, ale méně závažný než u typu 3. Podrobněji jsou jednotlivé typy a subtypy vWD popsány v tabulce 1.
Z genetického hlediska je většina případů vWD způsobena mutacemi v genu VWF lokalizovaném na 12. chromozomu. Dosud byly identifikovány stovky patogenních variant, které mohou ovlivňovat syntézu, funkci či multimerovou strukturu vWF. Nejčastější typ 1 a většina variant typu 2 se dědí autozomálně dominantně (AD), zatímco typ 3 a některé podtypy typu 2 vykazují autozomálně recesivní typ dědičnosti (AR). Vzhledem k neúplné penetranci a značné variabilitě klinických projevů může být onemocnění v jedné rodině diagnostikováno až po mnoha letech. Taktéž se předpokládá, že také mutace mimo samotný gen VWF mohou vést k fenotypovým projevům vWD např. ovlivněním proteolýzy, clearance či posttranslačních úprav vWF.3,4,10,11
Klinický obraz von Willebrandovy choroby
Klinické projevy vWD jsou značně variabilní a závisejí především na typu onemocnění, koncentraci vWF a současně také na individuální krvácivé predispozici pacienta. Spektrum obtíží sahá od zcela asymptomatických jedinců až po nemocné s těžkými spontánními krváceními; klinický obraz je však často neúplný. U většiny pacientů převažují projevy poruchy primární hemostázy, tedy kožní a slizniční krvácení. Typickými krvácivými projevy jsou zvýšená tvorba hematomů, spontánní epistaxe, prodloužené krvácení z kožních ran, krvácení z dásní, zvýšené krvácení po extrakcích zubů, v souvislosti s úrazy a po operačních zákrocích. U žen je velmi častým příznakem silné menstruační krvácení, u těžších forem pak i zvýšené riziko krvácení v souvislosti s těhotenstvím a porodem. U pacientů se závažným sekundárním deficitem FVIII (typ 3, případně těžká forma subtypu 2N) se může vyskytovat i tzv. hemofilický typ krvácení, tj. spontánní krvácení do kloubů či svalů. Typ a výskyt krvácivých projevů u jednotlivých podtypů vWD shrnuje tabulka 1.8,9 Vzhledem k vysokému procentuálnímu zastoupení lehkých forem nicméně zůstává mnoho pacientů dlouhodobě nediagnostikováno a onemocnění bývá odhaleno například až po chirurgickém výkonu, po extrakci zubu nebo také v souvislosti s výraznějším krvácením po porodu.
Diagnostika von Willebrandovy choroby
Diagnostika vWD vychází z kombinace krvácivých příznaků, rodinné anamnézy a laboratorních výsledků. Základním krokem je pečlivý odběr osobní a rodinné anamnézy s důrazem na kožní a slizniční krvácivost, zvýšené krvácení po stomatologických nebo chirurgických výkonech, intenzivní menstruační krvácení či zvýšené peripartální krevní ztráty. V ambulantní praxi mohou pomoci standardizované dotazníky hodnotící krvácivé projevy (např. Bleeding Assessment Tool, BAT), které mohou usnadnit rozhodnutí odeslat pacienta k hematologickému vyšetření.7–9,12
Druhým důležitým krokem je základní laboratorní vyšetření, které zahrnuje krevní obraz a vyšetření základních koagulačních parametrů. Typickou abnormalitou v koagulačních testech je izolované, většinou mírné prodloužení aktivovaného parciálního tromboplastinového času (aPTT), nicméně u lehkých forem vWD bez sekundárního poklesu koncentrace FVIII může být základní koagulační nález zcela normální. U žen s dlouhodobými menoragiemi často nacházíme sideropenickou anémii v důsledku chronických krevních ztrát.8
 Mimo specializovanou hematologickou praxi je proto důležité mít na paměti, že normální hodnoty krevního obrazu, aPTT a protrombinového času (PT) diagnózu vWD nevylučují. Při přetrvávajícím klinickém podezření je i s tímto nálezem vhodné pacienta odeslat k hematologickému vyšetření (tab. 2).
Specializované hematologické vyšetření zahrnuje v první řadě stanovení celkové koncentrace vWF (antigen vWF, vWF:Ag), jeho funkční aktivity (např. ristocetin kofaktorová aktivita – vWF:RCo, vazba na kolagen – vWF:CBA, vazba na rekombinantní GPIb – vWF:GPIbR) a vyšetření koncentrace FVIII. K těmto stanovením doplňujeme i screeningové vyšetření primární hemostázy – test PFA‑100 či PFA‑200 (platelet function assay), které měří dobu do zástavy toku krve v kapiláře v podmínkách zvýšeného smykového tření. Výsledek tohoto vyšetření bývá často patologický i u lehkých forem vWD.
Základním vodítkem k odlišení kvantitativních a kvalitativních typů vWD je vzájemný poměr mezi koncentrací a aktivitou vWF. U typu 1 bývají koncentrace antigenu a funkční aktivita sníženy zhruba stejně. Naproti tomu u typu 2 je funkční aktivita snížena výrazněji než koncentrace antigenu. K přesnému určení typu a subtypu onemocnění slouží specializovaná vyšetření – např. analýza multimerů vWF, vyšetření vazby mezi vWF a FVIII, vyšetření propeptidu vWF, agregační testy využívající nízkou koncentraci ristocetinu (k odlišení typu 2B) a v neposlední řadě i molekulárněgenetické vyšetření.4,8,9,13–15
Při interpretaci laboratorních výsledků je nutné zohlednit skutečnost, že koncentrace vWF v plazmě není konstantní a je ovlivňována řadou fyziologických a patologických faktorů. Koncentrace vWF jsou např. ovlivněny krevní skupinou pacienta – jedinci s krevní skupinou 0 mají fyziologicky přibližně o 20–30 % nižší koncentraci vWF než jedinci krevních skupin A, B a AB. Na druhou stranu je vWF pozitivním reaktantem akutní fáze, a jeho koncentrace tak může významně vzrůstat například při infekcích, zánětlivých onemocněních, po chirurgických výkonech, při fyzické či psychické zátěži nebo při užívání estrogenů. Fyziologicky dochází ke vzestupu koncentrace vWF také během těhotenství (podrobněji viz dále). K vyloučení vlivu těchto faktorů je proto důležité ověřit hraniční nebo diskrepantní laboratorní nálezy opakováním vyšetření v období klinického klidu.13,16,17
Léčba von Willebrandovy choroby
Léčba vWD je individuální a závisí především na závažnosti krvácivých obtíží, typu onemocnění či charakteru plánovaného invazivního výkonu. Cílem terapie je prevence a léčba krvácení a zajištění dostatečné hemostázy v rámci invazivních zákroků. Většina pacientů má lehčí formy onemocnění a je léčena pouze v období zvýšeného rizika krvácení, například před chirurgickými nebo stomatochirurgickými výkony, při úrazech či peripartálně. Naopak nemocní s těžkými formami mohou vyžadovat dlouhodobou pravidelnou substituční léčbu.14,18
Plazmatické koncentráty obsahující vWF a FVIII
Jsou již mnoho let standardní léčbou von Willebrandovy choroby. V současnosti jsou k dispozici vysoce purifikované plazmatické koncentráty obsahující vWF a FVIII v různém poměru. Tyto přípravky jsou indikovány jak k pravidelné (profylaktické) léčbě u těžkých forem vWD (typ 3, těžký typ 2), tak jako léčba krvácení a prevence krvácivých komplikací v rámci všech druhů invazivních zákroků či v peripartálním období. Jsou účinné a bezpečné ve všech uvedených indikacích. Dávkování je individuální a je určováno podle závažnosti krvácení, typu výkonu, hloubky deficitu vWF, hmotnosti pacienta a klinické odpovědi na podanou léčbu.14,18–20
Rekombinantní vWF
Významným pokrokem posledních let je zavedení rekombinantního vWF do klinické praxe. Na rozdíl od plazmatických koncentrátů není izolován z lidské plazmy, ale je vyráběn biotechnologickými metodami, čímž odpadá závislost na dárcích krevních složek, a tím je zcela eliminováno riziko přenosu infekčních agens. Rekombinantní vWF obsahuje kompletní spektrum multimerů včetně ultravelkých forem. Výhodou je možnost substituce pouze samotného vWF bez současného podávání FVIII. To je přínosné zejména u pacientů s dostatečnou endogenní koncentrací FVIII nebo při opakovaných aplikacích, kdy není žádoucí nadměrná kumulace FVIII. Dosavadní klinické studie potvrzují jeho vysokou účinnost i příznivý bezpečnostní profil zejména v dlouhodobé profylaxi a v perioperační péči.18–21 K datu publikace článku není tento koncentrát hrazen z veřejného zdravotního pojištění a je nutné žádat o schválení revizním lékařem.
Antifibrinolytická léčba
Důležitou součástí léčby vWF jsou také antifibrinolytika, zejména kyselina tranexamová, která inhibuje přeměnu plazminogenu na plazmin, čímž dochází ke stabilizaci vytvořeného fibrinového koagula. Je zvláště účinná u slizničních krvácení, jako jsou epistaxe, krvácení z ústní dutiny, menoragie. Často se také využívá jako doplněk substituční léčby při stomatologických či chirurgických výkonech.18,22
Desmopresin (DDAVP)
U pacientů s typem 1 a u části nemocných s typem 2 může být v některých situacích vhodným lékem desmopresin, např. ve formě nazálního spreje. Tento lék podporuje uvolnění vWF z endotelu, čímž přechodně zvyšuje jeho koncentraci v krvi a zlepšuje hemostázu. Není účinný u typu 3, kde vWF prakticky chybí, a není doporučován ani u typu 2B, kde jeho podání může vést k prohloubení trombocytopenie. Před terapeutickým použitím je vždy třeba otestovat jeho účinnost. Další nevýhodou je tzv. efekt tachyfylaxe, tedy snížení účinnosti po podání více dávek. Limitující mohou být také nežádoucí účinky léku, z nichž nejzávažnější je riziko hyponatremie při nedodržení striktní limitace příjmu tekutin. V současnosti je dostupnost desmopresinu v České republice omezená a je k dispozici pouze formou mimořádného dovozu ze zahraničí.18,23,24
Problematika žen s von Willebrandovou chorobou
Silné menstruace jsou nejčastějším a často také jediným příznakem von Willebrandovy choroby u žen, výskyt menoragií se uvádí u 75–90 % žen s touto diagnózou.25,26 Chronické gynekologické krevní ztráty často vedou k vyčerpání zásob železa a k sideropenické anémii, která může výrazně snižovat kvalitu života pacientek. Ke zmírnění menoragií lze v první řadě pacientkám nabídnout antifibrinolytika či kombinovanou antikoncepci s obsahem estrogenů, které zvyšují plazmatické koncentrace vWF. Rovnocennou variantou je nitroděložní hormonální tělísko. Desmopresin lze využít u pacientek responzivních na tuto léčbu. U žen, které plánují těhotenství, nebo v případě selhání léčby první linie jsou efektivní léčebnou možností pravidelné aplikace koncentrátu vWF a FVIII v době menses. Při řešení menoragií je důležitá dobrá spolupráce hematologa s ošetřujícím gynekologem.27–29
Koncentrace vWF a FVIII během normálního těhotenství fyziologicky stoupají – vzestup začíná již v prvním trimestru těhotenství a maxima dosahuje před porodem, kdy mohou hodnoty dosahovat až několikanásobku výchozí koncentrace.16,26 Během prvních dnů až týdnů po porodu pak dochází k rychlému poklesu koncentrace zpět k bazálním hodnotám. Změny koncentrace vWF a FVIII v těhotenství u pacientek s vWD se liší v závislosti na typu onemocnění. Zatímco u typu 1 vWD bývá vzestup koncentrací vWF a FVIII víceméně fyziologický a před porodem jsou koncentrace těchto koagulačních faktorů v normě, u typu 2 stoupá v těhotenství produkce funkčně defektního proteinu, takže aktivita vWF zůstává nízká. V případě vzácného typu 3 nestoupají koncentrace vWF a FVIII téměř vůbec. Pacientky s typem vWD 2 a 3 jsou tedy ohroženy nejen zvýšeným krvácením v šestinedělí, spojeným s poporodním poklesem koncentrace koagulačních faktorů, ale i závažným krvácením během porodu. Tento fakt podtrhuje důležitost sledování pacientek s vWD v těhotenství – v případě lehčí formy vWD minimálně 1krát během těhotenství, u pacientek s těžšími formami alespoň 1krát za trimestr. Pokud během těhotenství nedojde ke vzestupu koncentrace vWF a FVIII alespoň na 50 % normálních hodnot, je k porodu doporučeno hemostatické zajištění substituční léčbou, tj. koncentráty VWF a FVIII.28
Vzácně se v klinické praxi můžeme setkat se získaným von Willebrandovým syndromem (acquired von Willebrand syndrome, AvWS) a destičkovým typem (platelet‑type) vWD, který laboratorně napodobuje von Willebrandovu chorobu typu 2B.2,7,30,31
Získaný von Willebrandův syndrom
Mechanismem AvWS může být například tvorba autoimunitních protilátek proti vWF, zvýšená clearance cirkulujícího vWF, adsorpce vWF na povrch trombocytů nebo destrukce vWF způsobená smykovými silami v cirkulaci. Onemocnění může být asociováno s lymfoproliferativními a myeloproliferativními chorobami, monoklonální gamapatií nejistého významu (MGUS), autoimunitními onemocněními či významnými kardiovaskulárními chorobami, například s těžkou aortální stenózou či mechanickou srdeční podporou. Léčba tedy spočívá především v terapii základního onemocnění.31 V případě krvácení lze použít koncentráty vWF + FVIII, byť jejich efekt je omezený. Méně závažná slizniční krvácení lze tlumit antifibrinolytiky. K prevenci krvácení v rámci elektivních chirurgických výkonů bylo opakovaně dokumentováno úspěšné použití intravenózních imunoglobulinů, další možností je tzv. bypassová terapie (rFVIIa, APCC).31,32
Destičkový typ von Willebrandovy choroby
Destičkový typ vWD je velmi vzácná hereditární porucha trombocytů, která napodobuje vWD typu 2B. Je způsobena mutací v genu pro GPIb. Zvýšená afinita GPIb k normálnímu vWF vede ke konzumpci velkých multimerů vWF (HMWM‑vWF) i trombocytů. Odlišení obou nozologických jednotek má zásadní význam pro volbu léčby a vyžaduje specializovaná laboratorní vyšetření.30
Závěr
Von Willebrandova choroba je nejčastější krvácivá porucha, se kterou se můžeme ve své každodenní praxi setkat. Těžké formy onemocnění jsou však spíše vzácné a lehčí typy zůstávají často dlouhodobě nerozpoznány, protože jejich projevy bývají často považovány za běžnou individuální odchylku. Jsou to především opakované epistaxe, krvácení z dásní, snadná tvorba hematomů, menoragie, prodloužené krvácení po porodu, stomatologických a chirurgických výkonech, které by měly navést k cílenému podrobnému doplnění osobní a rodinné anamnézy a k základnímu laboratornímu vyšetření. Z diferenciálnědiagnostického hlediska je důležité si uvědomit, že fyziologické výsledky krevního obrazu a základních koagulačních parametrů nevylučují diagnózu vWD. Proto je při přetrvávajícím podezření na krvácivou poruchu důležité pacienta odeslat k hematologickému vyšetření, které umožní potvrzení či vyloučení diagnózy, určení typu onemocnění a návrh optimální léčebné strategie. Včasná diagnóza má zásadní význam zejména před plánovanými chirurgickými a stomatologickými výkony, v graviditě a při porodu. Současné léčebné možnosti nám umožňují účinnou prevenci i zvládnutí krvácivých komplikací. K dispozici jsou plazmatické koncentráty obsahující vWF a FVIII a taktéž i novější rekombinantní vWF, antifibrinolytika a u některých pacientů i desmopresin. Díky správně vedené léčbě i pacienti s těžkými formami vWD mohou podstupovat invazivní zdravotní výkony s minimálním rizikem krvácení. Včasné rozpoznání a diagnostika této nemoci mohou významně přispět k redukci krvácivých komplikací a zlepšení kvality života pacientů.
MUDr. Barbora Bačová, Ph.D., MUDr. Věra Geierová
Centrum pro trombózu a hemostázu, Ústav hematologie a krevní transfuze,
U Nemocnice 2094/1, 128 00 Praha 2,
barbora.bacova@ukht.cz
Literatura
- Benetti A, Galbiati A, Cola M, et al. The landmark contribution by Erik von Willebrand. Haematologica 2026;11et:1. doi:10.3324/HAEMATOL.2024.286012 PubMed PMID: 41496698.
- Castaman G, Federici AB. Von Willebrand disease: classification and epidemiology. Haematologica 2026;111:26–34. doi:10.3324/HAEMATOL.2024.286058 PubMed PMID: 41496701.
- Seidizadeh O, Cairo A, Baronciani L, et al. Population‑based prevalence and mutational landscape of von Willebrand disease using large‑scale genetic databases. NPJ Genom Med 2023;16;8:31. doi:10.1038/s41525‑023‑00375‑8.
- Goodeve AC. The genetic basis of von Willebrand disease. Blood Rev 2010;24:123–134. doi:10.1016/J.BLRE.2010.03.003 PubMed PMID: 20409624.
- Haberichter SL, O’Donnell JS. Structure and multiple functions of von Willebrand factor. Haematologica 2026;111:15. doi:10.3324/HAEMATOL.2024.286029 PubMed PMID: 41496700.
- Atiq F, O’Donnell JS. Novel functions for von Willebrand factor. Blood 2024;144:1247–1256. doi:10.1182/BLOOD.2023021915 PubMed PMID: 38728426.
- Šimurda T. von Willebrandova choroba. Praha: Grada, 2025:1–120.
- Federici AB, Mannucci PM. Diagnosis and management of von Willebrand disease. Haemophilia 1999;5(SUPPL. 2):28–37. doi:10.1046/J.1365‑2516. 1999.0050S2028.X;SUBPAGE:STRING:ABSTRACT;WEBSITE:WEBSITE:PERICLES;ISSUE:ISSUE:DOI PubMed PMID: 23401897.
- Tosetto A, Eikenboom J. Clinical and laboratory diagnosis of von Willebrand disease. Haematologica 2026;111:35–43. doi:10.3324/HAEMATOL.2024.286011 PubMed PMID: 41496702.
- Berber E. The Molecular Genetics of von Willebrand Disease. Turk J Haematol 2012;29:313–324. doi:10.5505/TJH.2012.39205 PubMed PMID: 24385719.
- Sanders YV, van der Bom JG, Isaacs A, et al. CLEC4M and STXBP5 gene variations contribute to von Willebrand factor level variation in von Willebrand disease. J Thromb Haemost 2015;13:956–966. doi:10.1111/jth.12927 PubMed PMID: 25832887.
- Spradbrow J, Letourneau S, Grabell J, et al. Bleeding assessment tools to predict von Willebrand disease: Utility of individual bleeding symptoms. Res Pract Thromb Haemost 2019;4:92. doi:10.1002/RTH2.12256 PubMed PMID: 31989089.
- Gill JC, Endres‑Brooks J, Bauer PJ, et al. The Effect of ABO Blood Group on the Diagnosis of von Willebrand Disease. Blood 1987;69:1691–1695. doi:10.1182/BLOOD.V69.6.1691.1691 PubMed PMID: 3495304.
- Vargas BAM, Valero SJC, Mendoza RLA, et al. Von Willebrand Disease and Pregnancy: Management Protocol From Labor to the Postpartum Period. Cureus 2024;16:e53465. doi:10.7759/CUREUS.53465 PubMed PMID: 38435184.
- James PD, Connell NT, Ameer B, et al. ASH ISTH NHF WFH 2021 guidelines on the diagnosis of von Willebrand disease. Blood Adv 2021;5:280–300. doi:10.1182/BLOODADVANCES.2020003265 PubMed PMID: 33570651.
- Albusoul L, Shahid M, Vuyyala S, et al. Trend in Von Willebrand Factor Profile in Women With Von Willebrand Disease During Pregnancy and Postpartum. Blood 2023;142(Supplement 1):5499. doi:10.1182/BLOOD‑2023‑188011.
- Kawecki C, Lenting PJ, Denis C V. von Willebrand factor and inflammation. J Thromb Haemost 2017;15:1285–1294. doi:10.1111/JTH.13696 PubMed PMID: 28671350.
- Connell NT. Treatment of von Willebrand disease. Blood Adv 2026;10:794–801. doi:10.1182/BLOODADVANCES.2025016487 PubMed PMID: 41201390.
- Peyvandi F, Kouides P, Turecek PL, et al. Evolution of replacement therapy for von Willebrand disease: From plasma fraction to recombinant von Willebrand factor. Blood Rev 2019;38:100572. doi:10.1016/J.BLRE.2019.04.001 PubMed PMID: 31229334.
- Gritsch H, Schrenk G, Weinhappl N, et al. Structure and Function of Recombinant versus Plasma‑Derived von Willebrand Factor and Impact on Multimer Pharmacokinetics in von Willebrand Disease. J Blood Med 2022;13:649–662. doi:10.2147/JBM.S377126 PubMed PMID: 36405429.
- Bergmann S, Ahuja S, Albayrak C, et al. Efficacy and safety of recombinant von Willebrand factor in on‑demand treatment of children with von Willebrand disease: up to 4 years of phase 3/3b follow‑up. Res Pract Thromb Haemost 2026;10:106817. doi:10.1016/J.RPTH.2026.106817.
- van Galen KPM, Engelen ET, Mauser‑Bunschoten EP, van Es RJJ, Schutgens REG. Antifibrinolytic therapy for preventing oral bleeding in patients with haemophilia or Von Willebrand disease undergoing minor oral surgery or dental extractions. Cochrane Database Syst Rev 2019 Apr 19;2019(4):CD011385. doi:10.1002/14651858.CD011385.PUB3 PubMed PMID: 31002742.
- Kaufmann JE, Vischer UM. Cellular mechanisms of the hemostatic effects of desmopressin (DDAVP). J Thromb Haemost 2003;1:682–689. doi:10.1046/j.1538‑7836.2003.00190.x PubMed PMID: 12871401.
- Chandrakumaran P, Hews‑Girard J, Poon MC. Desmopressin (DDAVP) use in patients with von Willebrand disease: A single‑centre retrospective review of test response and clinical outcomes. Haemophilia 2023;29:1095–1103. doi:10.1111/HAE.14801 PubMed PMID: 37257847.
- James AH, Kouides PA, Abdul‑Kadir R, et al. Evaluation and management of acute menorrhagia in women with and without underlying bleeding disorders: Consensus from an international expert panel. Eur J Obst Gynecol Reprod Biol 2011;158:124–134. doi:10.1016/j.ejogrb.2011.04.025 PubMed PMID: 21632169.
- Kadir RA, Economides DL, Sabin CA, et al. Assessment of menstrual blood loss and gynaecological problems in patients with inherited bleeding disorders. Haemophilia 1999;5:40–48. doi:10.1046/J.1365‑2516.1999.00285.X PubMed PMID: 10215946.
- Flood VH. A new era for heavy menstrual bleeding. Blood Adv 2026;10:2104–2105. doi:10.1182/BLOODADVANCES.2025019155 PubMed PMID: 41874522.
- Connell NT, Flood VH, Brignardello‑Petersen R, et al. ASH ISTH NHF WFH 2021 guidelines on the management of von Willebrand disease. Blood Adv 2021;5:301–325. doi:10.1182/BLOODADVANCES.2020003264 PubMed PMID: 33570647.
- Ragni MV, Bontempo FA, Cortese Hassett A. Von Willebrand disease and bleeding in women. Haemophilia 1999;5:313–317. doi:10.1046/J.1365‑2516.1999.00342.X;WGROUP:STRING:PUBLICATION PubMed PMID: 10583512.
- Othman M, Gresele P. Guidance on the diagnosis and management of platelet‐type von Willebrand disease: A communication from the Platelet Physiology Subcommittee of the ISTH. J Thromb Haemost 2020;18:1855–1858. doi:10.1111/JTH.14827 PubMed PMID: 32279414.
- Tiede A, Rand JH, Budde U, et al. How I treat the acquired von Willebrand syndrome. Blood 2011;117:6777–6785. doi:10.1182/BLOOD‑2010‑11‑297580 PubMed PMID: 21540459.
- Federici AB, Budde U, Tiede A. Management of patients with acquired Von Willebrand syndrome and acquired